- 移动端


武汉伊莱瑞特生物科技股份有限公司品牌商
12 年
手机商铺
- NaN
- 0.7999999999999998
- 0.7999999999999998
- 2.8
- 2.8
推荐产品
公司新闻/正文
瓣膜钙化不是单纯老化:cGMP-PKG 信号为治疗打开缺口
104 人阅读发布时间:2026-10-14 15:19
重度主动脉瓣狭窄一旦形成,手术或介入置换几乎不可避免,但这类操作本身伴随着术中及术后并发症风险。面对这一困境,科学家一直在寻找能在疾病早期踩刹车的方法。2026 年,四川大学等研究团队在 Signal Transduction and Targeted Therapy 发表题为「Cyclic guanosine monophosphate-protein kinase G signaling attenuates aortic valve calcification through ULK1-mediated autophagy」的研究,将 cGMP-PKG 信号与瓣膜细胞的自噬回收系统连接起来,并指出心衰药物 vericiguat 可能为这一疾病提供药物治疗的新路径。
这条信号通路原本负责维持心血管稳态:一氧化氮或利钠肽激活后,细胞内的环磷酸鸟苷水平升高,进而调动蛋白激酶 G I 型(PKGI)调节多种生命活动。研究团队使用武汉伊莱瑞特生物科技股份有限公司(Elabscience)的 cGMP ELISA Kit(货号:E-EL-0083)检测血清 cGMP,并结合公开转录组数据与手术切除的主动脉瓣样本分析后发现,钙化瓣膜中 cGMP-PKG 通路的活性显著「沉寂」。在钙化性主动脉瓣疾病患者中,瓣膜组织里的 PKGI 蛋白明显减少,血液中的 cGMP 浓度也显著低于无钙化对照人群,而且这种下降程度与 CT 钙化评分、超声跨瓣压差均呈负相关。更直观的证据来自体外实验:当研究人员将正常瓣膜间质细胞(VICs)诱导为成骨样细胞时,PKGI 的表达也随之下降,提示这条通路的减弱并非单纯伴随现象。
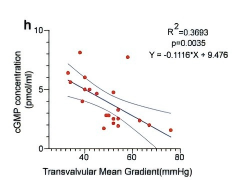
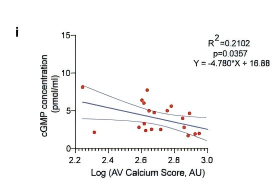
【图:Fig 1h/i|CAVD 患者血清 cGMP 与 CT 钙化评分及超声跨瓣压差均呈负相关】
血清 NT-proBNP 与 cGMP 的比值同样随疾病严重程度升高,进一步提示这条通路的失衡在临床上是可读取的。
瓣膜钙化加剧,竟是因为 PKGI 这个「保险丝」被拔掉
为了验证 cGMP-PKG 通路的因果作用,研究团队利用基因编辑小鼠让 PKGI 只剩一条功能基因。在主动脉瓣钢丝损伤模型中,这些杂合敲除小鼠的瓣膜增厚和钙化比野生型小鼠更严重,跨瓣血流速度也更高。血清 cGMP 水平并未因 PKGI 减少而改变,说明问题不在 cGMP 生成,而在下游信号放大不足。在人的原代 VICs 中,用 siRNA 进一步敲低 PKGI 同样导致钙沉积和成骨标志物 RUNX2、BMP2 的 mRNA 水平升高。这一进一退的实验说明,PKGI 就像是瓣膜细胞维持「非成骨身份」的一道保险,保险失效后钙化便加速启动。
既然 PKGI 缺失有害,那么激活整条通路是否就能刹车?研究团队选用了三种提升 cGMP 的策略:sGC 刺激剂 vericiguat、利钠肽 BNP 和 PDE5 抑制剂 sildenafil。在成骨诱导条件下,三者都能减少 VICs 的钙沉积和碱性磷酸酶活性,其中 vericiguat 在体外效果最强。更关键的是,当研究人员用 PKGI 抑制肽阻断 PKGI 活性后,vericiguat 的保护作用被完全取消,成骨标志物在 mRNA 和蛋白水平均回升至未给药水平,证明其疗效必须经由 PKGI 传递。这种依赖关系为后续机制研究奠定了方向。
从细胞培养皿到动物模型,vericiguat 的效果始终稳定。在高胆固醇饮食喂养的 Ldlr 缺失小鼠中,连续 24 周灌胃 vericiguat 显著降低跨瓣峰值流速、瓣膜厚度和钙化面积;在机械损伤诱导的 CAVD 模型中,8 周给药也带来类似改善。研究人员还特意回到 Prkg1+/- 小鼠中给药,发现 vericiguat 不再有效——这正是药物机制依赖 PKGI 的强有力体内证据。
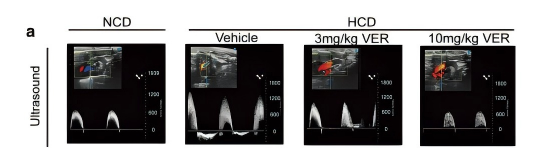
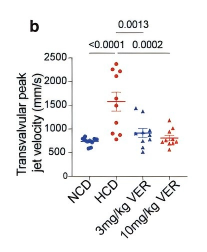
【图:Fig 4a/b|高胆固醇饮食 Ldlr 缺失小鼠经 vericiguat 治疗后跨瓣峰值流速下降】
vericiguat 先修复线粒体,再唤醒自噬
vericiguat 究竟通过什么下游程序保护瓣膜?转录组分析给出了线索:与未处理细胞相比,vericiguat 处理后的成骨诱导 VICs 中,线粒体去极化和活性氧代谢通路发生显著改变。功能实验进一步显示,成骨诱导会推高细胞内 ROS、瓦解线粒体膜电位(研究团队使用武汉伊莱瑞特生物科技股份有限公司(Elabscience)的线粒体膜电位检测试剂盒(JC-1) (货号E-CK-A301)对成骨诱导的人主动脉瓣间质细胞进行 JC-1 染色),并压低基础氧耗率、ATP 生成和最大呼吸能力;vericiguat 则能将这些指标拉回接近正常水平。换句话说,它帮助瓣膜细胞恢复了能量工厂的运转,并减轻了氧化应激负担。
Seahorse 代谢分析显示,成骨诱导导致基础耗氧率、ATP 生成和最大呼吸能力均下降,vericiguat 能显著恢复这些指标;研究团队使用武汉伊莱瑞特生物科技股份有限公司(Elabscience)的 ATP Assay Kit (货号:E-BC-K774-M)测定的胞内 ATP 水平也得到一致结果。
线粒体功能的恢复通常与细胞内的自噬回收系统有关。研究团队因此深入蛋白组和磷酸化蛋白组层面,发现 vericiguat 处理与 PKGI 抑制之间的差异蛋白高度富集于自噬通路。电镜下,CAVD 患者瓣膜组织中的自噬体数量明显少于非钙化组织;Western blot 也显示自噬标志物 LC3-II 和 Beclin 1 降低、p62 堆积。在单细胞层面,三个主要 VIC 亚群在 CAVD 中均呈现自噬相关信号下调。当研究人员用 bafilomycin 阻断自噬流后,PKGI 激活剂 8-Br-cGMP 的抗钙化作用也随之消失,说明自噬确实是通路发挥保护作用的必经环节。
那么 PKGI 如何启动自噬?磷酸化蛋白组筛选和质谱鉴定指向一个关键分子——ULK1。研究人员在 HEK293T 细胞中证实 PKGI 与 ULK1 存在直接相互作用,并通过体外激酶实验验证 PKGI 可磷酸化 ULK1。在 ULK1 的三个差异磷酸化位点中,只有 Ser556 突变(S556A)会消除 PKGI 激活带来的抗钙化效果,而 Ser477、Ser479 突变不影响。这一位点的功能重要性也在小鼠体内得到验证:通过 AAV2-POSTN 在 VICs 中特异性过表达野生型 ULK1,vericiguat 能有效诱导自噬并减轻钙化;但若过表达无法被 PKGI 磷酸化的 S556A 突变体,vericiguat 的保护作用便被废除。
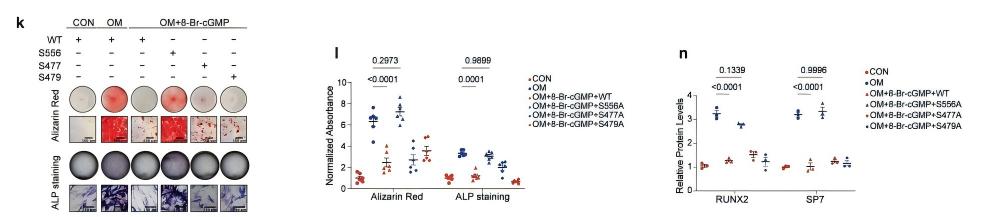
【图:Fig 7k-n|ULK1 S556A 突变废除 PKGI 激活对成骨分化的抑制作用】
ULK1 Ser556 是这条保护链上的核心节点
这项研究最重要的认知升级在于,把 cGMP-PKG 从一条泛心血管保护通路,定位到瓣膜钙化的具体分子执行链:PKGI 磷酸化 ULK1 Ser556,激活自噬,维持线粒体稳态,最终抑制 VICs 的成骨分化。已经上市的心衰药物 vericiguat 因此获得了向 CAVD 老药新用的实验依据。不过,研究团队也指出,目前所有动物实验均在雄性小鼠中完成,雌性模型的验证尚待补充;PKGI 是否通过线粒体自噬直接清除受损线粒体,也还需要更直接的证据。
参考文献
[1] Wang Y, Xu F, Song C, Wang X, Zhou H, Qu T, Li H, Luo Q, Lei W, Yin Y, Huang F, Chen M. Cyclic guanosine monophosphate-protein kinase G signaling attenuates aortic valve calcification through ULK1-mediated autophagy. Signal Transduction and Targeted Therapy. 2026